Wann kommt das Molekül aus der Säule?
Forschende entwickeln KI-Verfahren, das Retentionszeiten kleiner Moleküle zuverlässiger vorhersagen kann
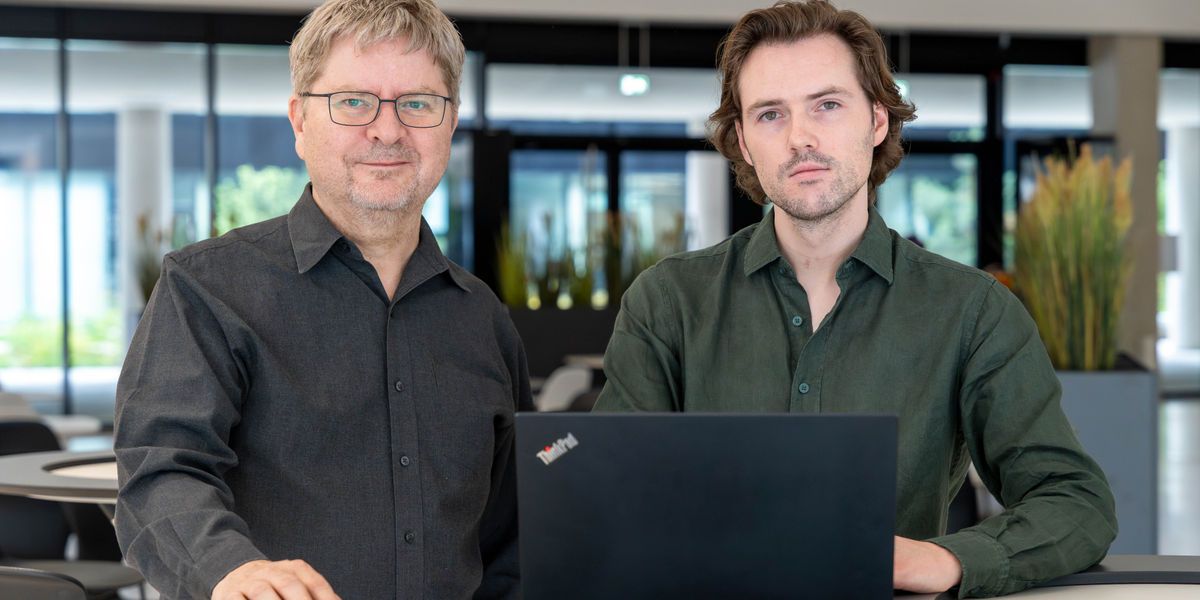
Ob in der Wirkstoffsuche, der Umweltanalytik oder der Metabolomik: Wer komplexe biologische Proben untersucht, muss häufig herausfinden, welche kleinen Moleküle darin enthalten sind. Forschende der Friedrich-Schiller-Universität Jena haben gemeinsam mit Partnern vom Helmholtz Zentrum München und der Technischen Universität München ein Verfahren entwickelt, das ein seit Jahrzehnten bestehendes Problem der analytischen Chemie adressiert. In der aktuellen Ausgabe des Fachmagazins »Nature Methods« stellt das Team um Bioinformatiker Prof. Dr. Sebastian Böcker sein neues Tool vor.
Ein alltägliches Problem der chemischen Analytik
In biologischen Proben wie Blut, Zellmaterial oder Bakterienkulturen können sehr viele unterschiedliche Moleküle vorkommen. Während DNA und Proteine heute mit etablierten Verfahren vergleichsweise gut analysiert werden können, ist die Vielfalt kleiner Moleküle — sogenannter Metabolite — besonders groß. Zu ihnen gehören Stoffwechselprodukte, Naturstoffe, Gifte, Abbauprodukte und viele Arzneistoffe.
Um solche Moleküle voneinander zu trennen, wird häufig Flüssigchromatographie eingesetzt. Dabei wandert ein Stoffgemisch durch eine Trennsäule; einzelne Moleküle werden unterschiedlich stark zurückgehalten und treten deshalb zu verschiedenen Zeiten aus der Säule aus. Diese sogenannte »Retentionszeit« liefert einen wichtigen Hinweis darauf, welche Substanz in einer Probe vorliegt. Doch wann genau kommt ein bestimmtes Molekül aus der Säule heraus? Genau diese Frage beschäftigt die analytische Chemie seit Jahrzehnten.
Warum bisherige Vorhersagen an Grenzen stoßen
»Die Schwierigkeit besteht darin, dass Retentionszeiten stark von den experimentellen Bedingungen abhängen: von der verwendeten Säule, dem Lösungsmittel, dem Gradienten, dem pH-Wert, der Temperatur und sogar von scheinbar kleinen technischen Änderungen«, sagt Prof. Böcker. »Wird etwa ein Schlauch im Gerät ausgetauscht oder ist ein neuer Schlauch etwas länger als der alte, können sich die gemessenen Zeiten deutlich verschieben.«
Bisherige Modelle mussten daher häufig mit Daten aus genau dem Messsystem trainiert oder nachjustiert werden, auf dem sie später Vorhersagen machen sollten. In der Praxis bedeutet das: Forschende müssten zunächst zahlreiche Standardsubstanzen messen, bevor sie das Modell sinnvoll einsetzen können. Das ist aufwendig, teuer und für viele Anwendungen schlicht nicht möglich.
Erst die Ordnung, dann die Zeit
Der neue Ansatz aus Böckers Team ist nicht auf ein System beschränkt, sondern kann Vorhersagen selbst für neue Systeme und unbekannte Moleküle machen. Die Methode fokussiert sich dabei auf die am häufigsten verwendete Art von Flüssigchromatographie, den sogenannte »Reversed-phase«-Modus, und arbeitet in zwei Schritten: Im ersten Schritt berechnet ein maschinelles Lernmodell für ein Molekül einen sogenannten Retention Order Index. Dieser Index beschreibt nicht unmittelbar eine Zeit, sondern die Position eines Moleküls in der erwarteten Abfolge der Retentionsordnung. Im zweiten Schritt wird dieser Index mithilfe weniger bekannter Referenzpunkte auf konkrete Retentionszeiten übertragen.
An der Entwicklung war maßgeblich Fleming Kretschmer beteiligt, der im Rahmen seiner Promotion an dem Verfahren gearbeitet hat und Co-Erstautor des Papers ist. »Ein zentrales Ergebnis unserer Arbeit ist, dass unsere Methode andere Ansätze übertrifft, die im Gegensatz zu unserer erst aufwendig auf dem Zielsystem trainiert werden müssen«, betont Fleming Kretschmer. »Unser Ansatz ermöglicht also präzise Vorhersagen out-of-the-box auch für neue Systeme.«
Relevanz für Wirkstoffsuche, Naturstoffforschung und Umweltanalytik
Der Ansatz kann überall dort helfen, wo unbekannte kleine Moleküle identifiziert werden sollen. In der Naturstoffforschung etwa suchen Forschende nach Substanzen aus Bakterien, Pilzen oder Pflanzen, die als neue Antibiotika, Krebsmedikamente oder Wirkstoffe gegen andere Krankheiten infrage kommen. Auch in der Umweltanalytik, Lebensmittelchemie oder pharmazeutischen Forschung stellt sich immer wieder dieselbe Frage: Was ist in einer komplexen Probe enthalten — und passt die gemessene Retentionszeit zu der vermuteten chemischen Struktur?
Software soll in Analysewerkzeuge einfließen
Das neue Tool mit dem Namen »2-step« ist als Softwarepaket und als Webanwendung verfügbar (https://github.com/boecker-lab/2-step). Nach Einschätzung der Forschenden kann die Methode künftig in viele Analyseprogramme integriert werden und so automatisch von Laboren genutzt werden, die mit Flüssigchromatographie und Massenspektrometrie arbeiten.
Originalveröffentlichung

Weitere News aus dem Ressort Wissenschaft







Meistgelesene News



Weitere News von unseren anderen Portalen










Verwandte Inhalte finden Sie in den Themenwelten
Themenwelt Chromatographie
Mit Hilfe der Chromatographie können wir komplexe Substanzen trennen, identifizieren und so verstehen. Ob in der Lebensmittelindustrie, der pharmazeutischen Forschung oder der Umweltanalytik – Chromatographie eröffnet uns eine Schatzkammer an Informationen über die Zusammensetzung und Qualität unserer Proben. Entdecken Sie die faszinierende Welt der Chromatographie!
Themenwelt Chromatographie
Mit Hilfe der Chromatographie können wir komplexe Substanzen trennen, identifizieren und so verstehen. Ob in der Lebensmittelindustrie, der pharmazeutischen Forschung oder der Umweltanalytik – Chromatographie eröffnet uns eine Schatzkammer an Informationen über die Zusammensetzung und Qualität unserer Proben. Entdecken Sie die faszinierende Welt der Chromatographie!